И мы начинаем нашу еженедельную рубрику с обзором последних новостей с полей разработки малых лекарственных молекул💥
Первые в эфире - Киназные препараты!
Это горячо любимый класс мишеней нашей команды💔
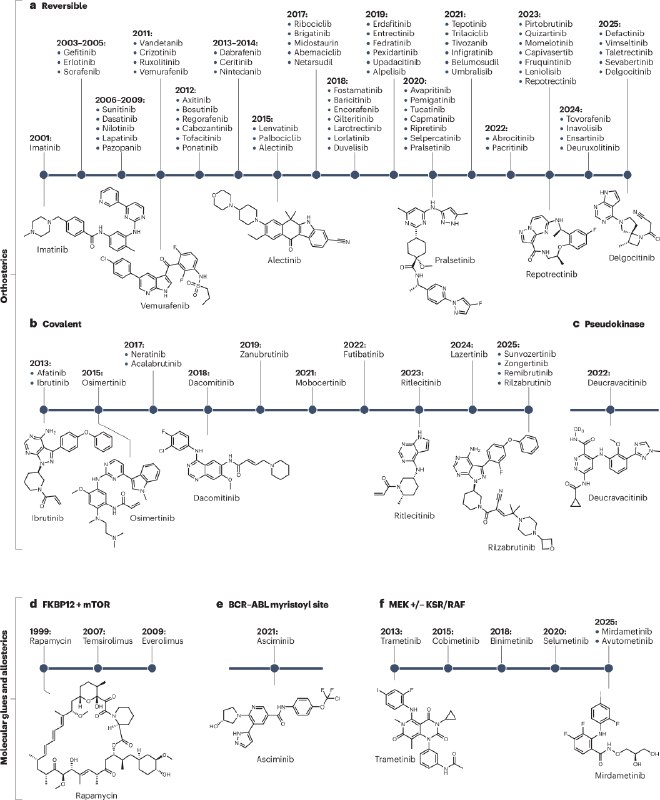
Киназные препараты выходят за пределы ATP-сайта.
Киназы — один из самых успешных классов лекарственных мишеней: сегодня FDA одобрено уже около 100 малых молекул этого типа, а во всём мире — более 130. Однако авторы обзора в Nature Reviews Drug Discovery подчёркивают: большинство препаратов по-прежнему действует одинаково — блокирует ATP-связывающий карман фермента. Такой подход эффективен, но его возможности постепенно упираются в потолок.
Главные проблемы классических ингибиторов — недостаточная селективность, развитие резистентности и необходимость постоянно удерживать мишень заблокированной. Во многих опухолях для клинического эффекта требуется поддерживать подавление киназы более чем на 90%, что повышает риск токсичности. Кроме того, мутации в ATP-сайте могут быстро снизить связывание препарата: именно так возникают устойчивые варианты EGFR, BCR–ABL или BTK.
Авторы выделяют три направления современной разработки:
1. Усовершенствованные ортостерические ингибиторы.
Они по-прежнему связываются с ATP-сайтом, но используют различия между отдельными киназами, уникальные конформации или реакционноспособные аминокислоты. Так, ковалентные препараты способны действовать дольше, а селективный ингибитор FGFR2 лирафугратиниб демонстрирует примерно 250-кратную селективность относительно FGFR1 и 5 000-кратную — относительно FGFR4.
2. Аллостерические модуляторы.
Такие молекулы связываются не с ATP-карманом, а с менее консервативными регуляторными участками. Это позволяет повысить селективность и обходить некоторые мутации резистентности. Один из наиболее показательных примеров — асциминиб, который связывается с миристоильным карманом ABL и может работать против BCR–ABL с мутацией T315I. Другой пример — траметиниб, фиксирующий MEK в неактивной конформации.
3. Индуцированное сближение белков.
Наиболее быстро растущее направление включает PROTAC-деградеры и молекулярные «клеи». Вместо временной блокировки они привлекают к киназе клеточную систему утилизации и запускают разрушение всего белка. Это так называемая событийная фармакология: краткого контакта препарата с мишенью может быть достаточно для продолжительного эффекта.
Особенно активно развиваются деградеры BTK, способные уничтожать как обычный белок, так и варианты с мутацией C481S, устойчивые к ковалентным ингибиторам. В клинике уже оцениваются NX-5948, NX-2127, BGB-16673 и ABBV-101. Параллельно создаются деградеры IRAK4, WEE1, NEK7, CDK2, мутантного EGFR и других мишеней.
Один из главных выводов обзора: будущее киназной фармакологии определяется уже не столько вопросом «какую киназу блокировать?», сколько «каким способом изменить её функцию?». На схеме авторов видно, что лекарствами охвачено около 10% человеческого киномa, в то время как примерно треть остаётся практически неизученной — так называемый dark kinome.
Следующее поколение препаратов, вероятно, будет сочетать несколько механизмов: аллостерическое связывание, ковалентность, деградацию, разрушение белковых взаимодействий и тканеспецифичное действие. Такой подход может расширить круг доступных мишеней, преодолеть лекарственную устойчивость и сделать терапию более точной — не просто выключая киназу, а управляя её ролью в конкретном клеточном контексте.
Post #70
705